La malattia di Best, conosciuta anche come distrofia maculare vitelliforme, è una condizione ereditaria che provoca una degenerazione della retina, in particolare della macula, ossia la zona centrale responsabile della visione dettagliata e della percezione dei colori. Sebbene la diagnosi di questa malattia avvenga di solito durante l’adolescenza, il deterioramento della vista si manifesta in genere in età adulta. La progressione della malattia è variabile, ma la visione periferica tende a rimanere intatta.
Da cosa è causata?
La malattia di Best è una condizione ereditaria che segue un pattern di trasmissione autosomica dominante, il che significa che una persona con una copia mutata del gene ha una probabilità del 50% di trasmettere la malattia ai figli. È causata da mutazioni del gene VMD2, situato sul cromosoma 11q13, che è responsabile del trasporto degli acidi grassi polinsaturi. Quando il gene è mutato, si verifica un accumulo di lipofuscina nell’epitelio pigmentato retinico, un fenomeno che contribuisce allo sviluppo della malattia. I maschi sono colpiti più spesso rispetto alle femmine (3:1).
Quali sono i sintomi?
Alla nascita, i bambini affetti presentano una visione normale. Tuttavia, con il progredire della malattia, si sviluppano diverse fasi che interessano principalmente la macula, la parte centrale della retina responsabile della visione dettagliata. La progressione della malattia è caratterizzata da stadi distinti, ognuno dei quali presenta segni e sintomi specifici.
Nella fase iniziale, detta stadio previtelliforme (stadio 1), non si osservano sintomi evidenti. Il secondo stadio (detto vitelliforme) è contraddistinto dalla formazione di una lesione giallastra, simile a un tuorlo d’uovo, sulla macula. In questa fase, i difetti visivi sono generalmente lievi. Successivamente, il materiale che compone la lesione assume un aspetto meno omogeneo e può apparire come un “uovo strapazzato”. Al terzo stadio, la lesione si trasforma in una sostanza liquida giallastra, che può rompersi, provocando danni alle cellule retiniche sottostanti. Questo stadio comporta la comparsa di disturbi visivi come le metamorfopsie, in cui le linee rette vengono percepite come ondulate, o difficoltà nella lettura dei caratteri più piccoli. Infine, nell’ultimo stadio (stadio IV), il materiale giallastro che ha causato le lesioni tende a ritirarsi e a scomparire, lasciando cicatrici e cellule danneggiate. Il tentativo di riparazione da parte dell’occhio può comportare la formazione di nuovi vasi sanguigni, spesso difettosi e incapaci di sostenere una corretta circolazione. Questi vasi possono sanguinare, portando alla formazione di tessuti cicatriziali e al deterioramento della visione centrale. Nel corso della malattia, i pazienti possono sviluppare difficoltà nella discriminazione dei colori e una compromissione della visione centrale, ma la visione periferica e l’adattamento al buio rimangono generalmente intatti. In alcuni casi, i pazienti possono rimanere asintomatici per lungo tempo. La gravità e il momento in cui la vista si deteriora variano significativamente da persona a persona, rendendo difficile prevedere l’evoluzione della malattia. Sebbene i primi stadi si manifestino tipicamente nell’infanzia o nell’adolescenza senza particolari problematiche, la compromissione visiva significativa tende a verificarsi negli stadi avanzati, solitamente dalla quarta decade di vita in poi.
Come si effettua la diagnosi?
La diagnosi della malattia di Best si basa su un’accurata valutazione clinica che include l’anamnesi familiare, l’osservazione delle caratteristiche tipiche delle lesioni sulla macula e l’esecuzione di test specialistici. La condizione è solitamente identificata durante l’infanzia o l’adolescenza.
Esame oftalmologico
Il primo passo per diagnosticare la malattia è un esame oftalmologico completo, che include la valutazione dell’acuità visiva e un’analisi approfondita del fondo oculare a pupilla dilatata, finalizzato a identificare eventuali lesioni vitelliformi, atrofia o cicatrici nella macula.
La tomografia a coerenza ottica (OCT).
È un’importante tecnica di imaging che permette di visualizzare i depositi sottoretinici, aiutando non solo a monitorare la progressione della malattia, ma anche a stadiarla nel tempo.
L’autofluorescenza.
Insieme alla fotografia del fondo oculare viene utilizzata per documentare l’evoluzione delle lesioni e la loro distribuzione nella retina.
La fluorangiografia (FAG)
Utile per visualizzare la circolazione della retina ed identificare la presenza di lesioni.
Poiché la malattia di Best è solitamente bilaterale, ma spesso presenta una distribuzione asimmetrica, entrambi gli occhi vengono esaminati per identificare eventuali alterazioni. È fondamentale anche escludere altre patologie maculari in base all’età del paziente, alla tipica morfologia delle lesioni e ai risultati dei test oftalmologici.
Elettrofisiologia e genetica
Per confermare ulteriormente la diagnosi vengono effettuati test elettrofisiologici e genetici. L’elettrooculogramma (EOG) solitamente rivela una riduzione significativa della risposta alla luce, mentre l’elettroretinogramma (ERG) tende a restare relativamente conservato. I test genetici sono fondamentali per identificare varianti della malattia e per distinguerla da altre distrofie maculari ereditarie, offrendo anche informazioni cruciali per la prognosi a lungo termine del paziente.
Inoltre, lo screening genetico familiare è un passo importante, poiché consente di identificare eventuali portatori asintomatici e orientare le future strategie di monitoraggio e prevenzione per i membri della famiglia.
Quali terapie sono disponibili?
Al momento, purtroppo, non esiste una cura definitiva per la malattia di Best. I trattamenti disponibili si concentrano principalmente sul miglioramento dei sintomi e della qualità di vita. Ad esempio, alcune vitamine specifiche potrebbero rallentare la progressione della malattia, come suggeriscono alcuni studi. Inoltre, un’adeguata correzione con occhiali o lenti a contatto, può aiutare a gestire i problemi visivi, migliorando la vita quotidiana. Esistono anche terapie basate sulla riabilitazione visiva e l’utilizzo di dispositivi speciali che possono aiutare i pazienti a sfruttare al meglio il loro residuo visivo. Per le complicanze, come la formazione di neovascolarizzazioni, si possono usare trattamenti come il laser o le iniezioni intravitreali di farmaci anti-angiogenici (anti-VEGF) che servono a rallentare la progressione della malattia. È importante che chi soffre di questa condizione faccia regolari controlli con un oculista per monitorare l’andamento della malattia e intervenire prontamente se necessario.
Infine, la terapia genica è una speranza per il futuro. Ci sono attualmente in corso numerosi studi, che potrebbero offrire nuove soluzioni terapeutiche per trattare la malattia di Best.
Scheda informativa a cura dell’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus Leggi le condizioni generali di consultazione di questo sito
Ultima revisione scientifica: 23 aprile 2026.
Contatta l’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus
Il Numero Verde di consultazione oculistica è attivo dal lunedì al venerdì dalle 10 alle 13. Scrivi nel Forum: un medico oculista ti risponderà gratuitamente.
L’occhio umano, come tutte le strutture dell’organismo esposte direttamente all’ambiente esterno, può essere facilmente soggetto all’azione di microrganismi patogeni, quali batteri, virus, funghi e protozoi, responsabili di infezioni oculari di diversa gravità ed estensione. Per prevenire tali aggressioni, l’apparato oculare dispone di efficaci meccanismi di difesa naturali, rappresentati principalmente dalle palpebre e dal film lacrimale, che svolgono un’importante funzione protettiva nei confronti degli agenti esterni potenzialmente dannosi.I microrganismi responsabili delle infezioni oculari possono raggiungere l’occhio sia attraverso il contatto diretto con l’ambiente esterno sia per via ematica, diffondendosi tramite il circolo sanguigno da altri distretti dell’organismo. Nel neonato, inoltre, il contagio può verificarsi durante il passaggio attraverso il canale del parto, in presenza di infezioni materne causate da batteri come il gonococco o la Chlamydiatrachomatis. In questi casi possono svilupparsi forme di congiuntivite neonatale che richiedono una diagnosi e un trattamento tempestivi per evitare possibili complicanze.
A cosa sono dovute le infezioni?
La comparsa e la gravità delle infezioni oculari possono essere influenzate da numerosi fattori predisponenti. Tra questi rientrano alcune condizioni fisiologiche, come l’età del soggetto e lo svolgimento di particolari attività lavorative o sportive che aumentano l’esposizione agli agenti infettivi. Anche diverse patologie sistemiche possono favorire l’insorgenza di infezioni oculari, soprattutto quando determinano una riduzione delle difese immunitarie, alterazioni metaboliche, disturbi della circolazione sanguigna o deficit neurologici. Un ulteriore fattore di rischio è rappresentato dall’uso improprio o dalla contaminazione delle lenti a contatto, che possono facilitare l’ingressoe la proliferazione di microrganismi a livello delle strutture oculari. Particolare attenzione meritano inoltre le infezioni associate a traumi oculari o a interventi chirurgici, spesso caratterizzate da un decorso più complesso e da maggiori difficoltà terapeutiche, con possibili conseguenze significative sulla funzionalità visiva.
Quali sono le infezioni oculari esterne?
Le infezioni oculari esterne interessano principalmente le strutture anteriori del bulbo oculare e possono manifestarsi in forme diverse a seconda del tessuto coinvolto. Tra le più comuni si distinguono:
Calazio: infiammazione cronica di una ghiandola sebacea della palpebra, generalmente dovuta all’ostruzione del suo dotto escretore
Orzaiolo: processo infiammatorio acuto di origine batterica che interessa una ghiandola palpebrale, spesso accompagnato da dolore, arrossamento e gonfiore localizzato
Blefarite o blefarocongiuntivite: infiammazione del margine palpebrale che può estendersi alla congiuntiva, causando irritazione, bruciore e secrezioni
Dacriocistite e canaliculite: infezioni che coinvolgono le vie lacrimali, rispettivamente il sacco lacrimale e i canalicoli lacrimali, con possibile comparsa di lacrimazione e secrezione purulenta
Congiuntivite: infiammazione della congiuntiva, la membrana mucosa che riveste la superficie interna delle palpebre e la parte anteriore del bulbo oculare
Cheratite e cheratocongiuntivite: processi infiammatori che interessano la cornea, da soli o in associazione alla congiuntiva, e che possono compromettere la trasparenza corneale e la funzione visiva.
La classificazione delle infezioni oculari esterne si basa quindi sulla sede anatomica coinvolta, elemento fondamentale per la diagnosi e l’impostazione del trattamento più appropriato.
Quali sono le infezioni oculari interne?
Le infezioni oculari interne interessano prevalentemente le strutture posteriori del bulbo oculare e, sebbene siano meno frequenti rispetto alle infezioni esterne, possono avere conseguenze particolarmente gravi per la funzione visiva. Tra le principali forme cliniche si distinguono le uveiti, le endoftalmiti e la cellulite orbitaria.
Uveite: è un processo infiammatorio che coinvolge l’uvea, la tonaca vascolare dell’occhio costituita da iride, corpo ciliare e coroide. L’uveite può essere associata a infezioni, malattie autoimmuni o altre patologie sistemiche, ma talvolta si manifesta senza una causa evidente. I sintomi più comuni comprendono dolore oculare, arrossamento, fotofobia e riduzione dell’acuità visiva. Il trattamento dipende dall’eziologia e mira principalmente al controllo dell’infiammazione e alla prevenzione delle complicanze.
Endoftalmite: rappresenta una delle più gravi emergenze oftalmologiche ed è caratterizzata da un’infezione che interessa le strutture interne del bulbo oculare. L’agente patogeno, generalmente batterico o fungino, può raggiungere l’occhio in seguito a interventi chirurgici, traumi perforanti oppure attraverso la diffusione ematica da focolai infettivi presenti in altre sedi dell’organismo. La sintomatologia include dolore intenso, marcato calo visivo, arrossamento e presenza di secrezioni oculari. In assenza di un trattamento tempestivo, l’endoftalmite può determinare danni permanenti e perdita irreversibile della vista.
Cellulite orbitaria (post-settale): è una grave infezione dei tessuti localizzati posteriormente al setto orbitario. Nella maggior parte dei casi deriva dalla diffusione di un’infezione dei seni paranasali verso l’orbita e colpisce più frequentemente i bambini. I segni clinici comprendono edema e arrossamento palpebrale, dolore oculare, limitazione dei movimenti oculari e, nei casi più severi, compromissione visiva. Poiché può evolvere verso complicanze oculari e sistemiche potenzialmente pericolose, richiede un trattamento immediato con antibiotici sistemici e un attento monitoraggio ospedaliero.
Data la loro localizzazione e la possibile evoluzione verso danni permanenti delle strutture oculari, le infezioni interne richiedono una diagnosi precoce e un intervento terapeutico rapido e mirato.
Quali sono i sintomi delle infezioni oculari ?
La sintomatologia delle infezioni oculari varia in funzione delle strutture interessate e dell’estensione del processo infettivo. I principali sintomi che possono manifestarsi sono i seguenti:
Prurito e bruciore Spesso tra i primi disturbi, il prurito è tipico delle forme allergiche, mentre il bruciore può comparire anche nelle infezioni iniziali di origine batterica o virale.
Lacrimazione eccessiva Un aumento della produzione di lacrime rappresenta una risposta precoce dell’occhio all’irritazione o all’infezione.
Arrossamento Il rossore della congiuntiva o delle palpebre è uno dei segni più frequenti nelle fasi iniziali.
Sensazione di corpo estraneo La percezione di “sabbia” o irritazione persistente può indicare un coinvolgimento più marcato della superficie oculare.
Secrezioni oculari La comparsa di secrezioni, che possono essere più fluide o mucose, oppure più dense e purulente nelle infezioni batteriche.
Edema palpebrale Il gonfiore delle palpebre indica un aumento della risposta infiammatoria locale.
Formazione di croste palpebrali Localizzate soprattutto lungo il margine palpebrale, in corrispondenza dell’attaccatura delle ciglia, e presenti prevalentemente al risveglio, sono tipiche delle infezioni batteriche e delle blefariti.
Dolore o fastidio oculare Il dolore tende a diventare più rilevante con il progredire dell’infezione e può variare da lieve a intenso.
Fotofobia La sensibilità alla luce è spesso associata a coinvolgimento corneale o uveale e rappresenta un segno di maggiore severità.
Visione annebbiata La riduzione della qualità visiva può indicare un interessamento più profondo, come infiammazione della cornea (cheratite), e richiede attenzione medica.
Nei casi più gravi, ai sintomi precedentemente descritti può associarsi dolore oculare significativo e un aumento della pressione intraoculare (ipertono). La presenza di questi segni può indicare un coinvolgimento più profondo e potenzialmente serio delle strutture oculari. In presenza di uno o più di questi sintomi è consigliata una valutazione oculistica specialistica tempestiva, al fine di identificare con precisione l’eventuale processo infettivo o infiammatorio in atto e avviare il trattamento più appropriato.
Come vengono diagnosticate le infezioni oculari?
La diagnosi di un’infezione oculare inizia generalmente con un esame oculistico completo. Lo specialista valuta innanzitutto eventuali variazioni dell’acuità visiva e procede poi all’osservazione dell’occhio mediante lampada a fessura, uno strumento che consente di esaminare con precisione le palpebre, la superficie oculare e la congiuntiva. In base al quadro clinico, può essere necessario approfondire lo studio delle strutture interne dell’occhio per individuare eventuali segni di coinvolgimento più profondo.Per una valutazione accurata è fondamentale che il paziente riferisca allo specialista alcune informazioni importanti, come il momento di insorgenza dei sintomi, l’eventuale presenza recente di traumi oculari, l’uso di lenti a contatto. È inoltre utile segnalare eventuali patologie sistemiche, come il diabete o altre condizioni che possano influenzare la salute oculare.
Si può soffrire di un calo della vista?
Sì, come già accennato nel paragrafo precedente, e nella maggior parte dei casi questo fenomeno ha carattere transitorio. Nelle infezioni oculari non gravi, infatti, si osserva più spesso un peggioramento qualitativo della visione piuttosto che una reale riduzione quantitativa dell’acuità visiva.In particolare, lacrimazione, bruciore, fotofobia, secrezioni e possibili opacità corneali possono determinare una messa a fuoco meno nitida delle immagini e una riduzione della vividezza dei colori, con una sensazione generale di visione “annebbiata”.Quando invece il processo infettivo è più severo ed esteso alle strutture interne dell’occhio, può verificarsi un vero e proprio calo del visus. Questo è spesso dovuto sia alla presenza di cellule infiammatorie nel corpo vitreo — la sostanza gelatinosa che riempie il bulbo oculare (come avviene nelle uveiti) — sia al possibile coinvolgimento della retina.
Come prevenire le infezioni oculari?
Esistono diverse misure di prevenzione che possono essere adottate per ridurre il rischio di infezioni oculari. Tra le principali si includono:
Utilizzo di occhiali protettivi Gli occhiali protettivi aiutano a proteggere gli occhi da schizzi di sostanze chimiche, polveri o altri agenti potenzialmente irritanti o infettivi.
Corretta gestione delle lenti a contatto Le lenti a contatto devono essere rimosse prima di dormire e utilizzate seguendo attentamente le norme igieniche, per ridurre il rischio di accumulo e proliferazione di batteri.
Igiene delle mani
Lavare regolarmente le mani è fondamentale per limitare la trasmissione di batteri e virus che possono causare infezioni agli occhi.
Evitare il contatto con gli occhi Non toccarsi gli occhi con le mani non pulite riduce significativamente la possibilità di introdurre agenti infettivi.
Non condividere oggetti personali
Evitare la condivisione di asciugamani, cosmetici o occhiali da sole è importante per prevenire la diffusione di microrganismi.
Quale terapia eseguire?
Il trattamento delle infezioni oculari varia in base alla causa (batterica, virale o fungina), alla sede coinvolta e alla gravità del quadro clinico. Nella maggior parte dei casi si inizia con terapie locali, come colliri o pomate oftalmiche, che rappresentano la prima linea di intervento. Quando queste non risultano sufficienti, oppure nei casi in cui l’infezione si sia estesa, il medico può ricorrere a farmaci per via orale. Nelle situazioni più severe o a rischio di complicanze può essere necessario il ricovero ospedaliero con somministrazione di terapie endovenose.È fondamentale attenersi scrupolosamente alla terapia prescritta, completando l’intero ciclo di trattamento anche in caso di miglioramento dei sintomi, per evitare recidive.La scelta del principio attivo dipende dal tipo e dalla gravità dell’infezione; nelle forme batteriche tra le opzioni più utilizzate vi sonolatobramicina che fa parte della famiglia degli amminoglicosidie ifluorochinoloni comeciprofloxacina e moxifloxacina. Se utilizzati correttamente secondo prescrizione medica, questi farmaci contribuiscono a ridurre la carica batterica e a migliorare i sintomi già nei primi giorni di terapia.Nel caso delle infezioni da virus, invece, si ricorre a farmaci antivirali, somministrati per via locale o sistemica a seconda della gravità. Le infezioni fungine richiedono infine l’impiego di farmaci antimicotici specifici.
Cosa fare se i disturbi persistono?
Se dopo circa una settimana dall’inizio del trattamento non si osserva una regressione della patologia, o quantomeno un miglioramento dei sintomi, è opportuno rivolgersi nuovamente all’oculista. In questi casi, lo specialista potrà valutare un’eventuale modifica della terapia e, se necessario, richiedere ulteriori accertamenti di laboratorio per approfondire il quadro clinico e identificare con maggiore precisione la causa del disturbo.
Scheda informativa a cura dell’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus Leggi le condizioni generali di consultazione di questo sito
Ultima revisione scientifica: 11 giugno 2026.
Contatta l’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus
Il Numero Verde di consultazione oculistica è attivo dal lunedì al venerdì dalle 10 alle 13. Scrivi nel Forum: un medico oculista ti risponderà gratuitamente.
È una condizione in cui l’occhio (bulbo oculare) diventa sporgente rispetto alla sua normale posizione (ossia protrude). L’esoftalmo si distingue dalla proptosi (quando il bulbo è spinto in avanti e in basso); quest’ultima interessa, perlopiù, un solo occhio ed è causata generalmente da processi proliferativi all’interno dell’orbita (tumore orbitale, emorragia retrobulbare, patologie vascolari, ecc.). Esiste, inoltre, uno “pseudoesoftalmo” caratterizzato da una protrusione del bulbo, causato dall’aumento della lunghezza dello stesso; per esempio nella miopia elevata, e nel glaucoma congenito con buftalmo (occhio grande e sporgente), oppure può svilupparsi dopo numerosi interventi di indebolimento dei muscoli dell’occhio, finalizzati alla correzione dello strabismo.
Perché l’occhio viene fuori?
L’occhio è situato nell’orbita, formata da pareti ossee che – se integre – non sono in grado di deformarsi; ogni aumento di volume del contenuto orbitario e, quindi, anche del bulbo oculare stesso, fa sì che si abbia uno spostamento del suo contenuto in avanti. La normale posizione dell’occhio è data dalla sua grandezza, dal volume dell’orbita, dai muscoli extraoculari e dal grasso retro-orbitario. Le variazioni di questi parametri determinano l’esoftalmo quando si ha una protrusione in avanti, mentre si ha l’enoftalmo quando si ha una retrazione del bulbo oculare.
Quali sono i sintomi?
Il lieve esoftalmo non è sintomatico; i primi disturbi si manifestano quando la protrusione in avanti raggiunge una certa entità. I soggetti affetti da esoftalmo possono presentare:
diplopia (visione doppia), causata da una disfunzione dei muscoli oculari a seguito di stati infiammatori o per un processo di compressione dovuto alla patologia sottostante;
gonfiore delle palpebre, talvolta accompagnato da una sensazione di pressione o pesantezza intorno agli occhi o all’orbita e concomitante presenza di sintomatologia dolorosa. La dislocazione dell’occhio può essere tale da far sì che le palpebre non abbiano la lunghezza sufficiente a coprire l’occhio, soprattutto nella parte centrale, determinando una cheratiteda esposizione; questo comporta seri danni corneali e congiuntivali, fino a pericolose ulcerazioni che possono compromettere la funzione visiva e provocare forti dolori al paziente;
secchezza oculare;
iperemia congiuntivale;
lacrimazione;
fotofobia;
riduzione della motilità oculare.
Quali sono le cause dell’esoftalmo?
Tra le cause dell’esoftalmo riconosciamo tutte le alterazioni che creano un aumento di volume del contenuto orbitario. Si possono classificare in:
tumorali (crescita di una massa nella cavità orbitaria);
infiammatorie (l’edema dato dall’infiammazione aumenta il volume dei tessuti), da cause fisiche, infettive o traumatiche;
alterazioni vascolari come la fistola carotido-cavernosa. Tale alterazione è caratterizzata da un’anomala comunicazione tra la carotide interna (arteria che dal collo si porta all’interno del cranio) e il seno cavernoso (canale venoso che passa attraverso una della ossa craniche); la caratteristica di questo esoftalmo (come pure di quello legato ad un aneurisma del seno cavernoso) è la pulsatilità. La spinta sistolica (quando il cuore si contrae e pompa il sangue) fa sì che un maggior volume di sangue arrivi al seno cavernoso, tale aumento di volume si riflette sulla posizione dell’occhio, che seguirà ritmicamente le pulsazioni del cuore aumentando durante la fase sistolica e diminuendo durante la diastolica (quando il cuore si rilassa).
Lo “pseudotumor orbitario” (infiltrazione e proliferazione di cellule non neoplastiche) può causare l’insorgenza di un esoftalmo nell’arco di 2-3 settimane.
Causa molto frequente dell’esoftalmo è il morbo di Basedow dovuto ad ipertiroidismo. In tale condizione patologica si evidenzia un aumento del volume dei muscoli dell’occhio a causa dell’edema e del grasso retro-orbitario, con conseguente sviluppo di esoftalmo (in genere bilaterale) oltre ad altri segni caratteristici, come l’alterata cinesi palpebrale al movimento degli occhi.
Anche la malattia oculare tiroidea (TED – Thyroid Eye Disease), una malattia infiammatoria autoimmune che colpisce l’occhio e i tessuti adiacenti, può provocare esoftalmo. Nella maggior parte dei casi, la TED si presenta in soggetti con una malattia tiroidea autoimmune (morbo di Basedow o anche tiroidite di Hashimoto), e, a volte, può essere riscontrata anche in soggetti con funzione tiroidea normale.
Come si esegue la diagnosi?
La diagnosi dell’esoftalmo è abbastanza immediata, in quanto il segno caratteristico, ossia la sporgenza oculare, è facilmente riconoscibile, occorre comunque sempre far ricorso ad una anamnesi accurata per valutare l’entità dei sintomi e la presenza di eventuali condizioni preesistenti, come problemi alla tiroide o precedenti traumi agli occhi. Poi, durante la visita, l’oculista dovrà controllare la motilità oculare, l’acuità visiva, la funzione pupillare, l’ampiezza della fessura interpalpebrale. La misura del grado di esoftalmo si esegue tramite uno strumento specifico chiamato esoftalmometro, in grado di valutare con precisione la sporgenza dell’occhio rispetto allo zigomo. La tomografia computerizzata e la risonanza magnetica consentono di diagnosticare con maggior certezza la presenza dell’esoftalmo e sono indispensabili per la valutazione delle alterazioni anatomiche che lo causano. Qualora non vi siano masse (tumorali, vascolari, ecc.), la causa deve essere ricercata – il più delle volte – in uno scompenso tiroideo (sono pertanto necessari test della funzionalità della tiroide). Di fondamentale importanza è l’ecografia oculare, che consente la valutazione dello stato dei muscoli extraoculari e degli altri tessuti molli orbitari.
Qual è la terapia?
La terapia mira ad eliminare l’alterazione che ha causato l’esoftalmo. È importante garantire sempre una buona idratazione della superficie oculare per evitare che si sviluppi una sofferenza della cornea (rimanendo scoperta dalle palpebre); ciò si ottiene con l’uso quotidiano di sostituti lacrimali (lacrime artificiali) sotto forma di collirio o gel. Tale trattamento mira ad umidificare l’occhio e contenere il più possibile i disagi legati alla malocclusione palpebrale. In caso di disepitelizzazione o cheratite da esposizione, è necessario iniziare prontamente una terapia antibiotica per evitare complicazioni infettive. È fondamentale controllare la funzionalità del nervo ottico, che potrebbe subire delle compressioni da parte della massa infraorbitaria. Nei soggetti con neuropatia ottica, può essere indicato l’utilizzo di farmaci cortisonici o la radioterapia. Nei casi in cui risulti presente la diplopia, può essere utile la prescrizione temporanea di lenti prismatiche. Qualora l’esoftalmo dovesse rimanere anche dopo la risoluzione della patologia che lo ha generato si può prendere in considerazione l’intervento definito di “decompressione orbitaria”: consiste nell’aumentare il volume dell’orbita andando a ridurre il volume della parete mediale e di quella inferiore (che formano la scatola orbitaria); tale aumento è relativo al numero di pareti che vengono interessate dal trattamento chirurgico. Rimanendo sempre in ambito chirurgico, spesso occorre intervenire per trattare i casi con strabismo importante o con problematiche palpebrali serie.
Quando è necessaria la decompressione orbitaria?
Soprattutto in caso di patologia tiroidea e, in generale, si deve effettuare l’intervento chirurgico quando si ha una otticopatia rapidamente progressiva, cioè quando la compressione orbitaria crea dei danni al nervo ottico che possono causare la perdita irreversibile della funzionalità visiva. Si tratta di un intervento con molti rischi e complicanze; le più comuni anche se non frequenti sono: risultato inadeguato, anestesia infraorbitaria, possibile fuoriuscita del liquido cerebrospinale, disturbi a carico dei seni paranasali e disallineamento dei bulbi oculari con conseguente diplopia.
Cosa fare in caso di esoftalmo?
L’esoftalmo può essere causato da molteplici fattori il cui approccio è spesso plurispecialistico, così come lo è il suo trattamento. Appena si avverte un cambiamento della posizione degli occhi, che sembrano sporgere verso l’esterno (esoftalmo) o retrocedere verso l’interno (enoftalmo), bisogna subito ricorrere all’oculista, che dovrà approfondire la diagnosi con altri specialisti per determinarne la causa e possibilmente rimuoverla.
Riassumendo: come viene valutato in maniera precisa l’esoftalmo?
L’entità della sporgenza dell’occhio viene misurata in millimetri con un apposito strumento (chiamato “esoftalmometro di Hertel”). Lo strumento viene poggiato sui bordi orbitari esterni e, in questo modo, viene fatta collimare sul piccolo specchio l’immagine degli apici corneali contro una scala millimetrata. L’esame oftalmologico prevede, inoltre, l’osservazione del malato, che deve essere posto sullo stesso piano dell’osservatore (oculista) per valutare la direzione dell’esoftalmo, la sua unilateralità o bilateralità, la presenza di segni di accompagnamento tipo lo strabismo, la ptosi (abbassamento della palpebra), aspetti anomali delle palpebre (tipo cicatrici, edema) o della congiuntiva (iperemia, dilatazione abnorme dei vasi). Inoltre, è importante, esaminare, con la palpazione, il bordo orbitario per individuare eventuali masse che spingono il bulbo ed, eventualmente, il carattere pulsante della massa. Ovviamente è necessario eseguire, come anticipato in precedenza, un esame oftalmologico completo, che comprende la misurazione dell’acuità visiva, l’esame del segmento anteriore dell’occhio (per valutare una eventuale sofferenza corneale), l’esame del fondo oculare e la valutazione della motilità oculare.
Scheda informativa a cura della Fondazione Sezione Italiana Agenzia internazionale per la prevenzione della cecità-IAPB Italia Ets Leggi le condizioni generali di consultazione di questo sito
Pagina pubblicata il 6 novembre 2009. Ultimo aggiornamento: 1 settembre 2025
Ultima revisione scientifica: 1 settembre 2025.
Contatta la Fondazione Sezione Italiana dell’Agenzia internazionale per la prevenzione della cecità-IAPB Italia Ets
Il Numero Verde di consultazione oculistica è attivo dal lunedì al venerdì dalle 10 alle 13. Scrivi nel Forum: un medico oculista ti risponderà gratuitamente.
Col termine “epiteliopatia” si indica una patologia a carico dell’epitelio. Di solito coinvolge l’epitelio corneale o l’epitelio pigmentato (il cosiddetto foglietto esterno della retina).
Cos’è l’epitelio corneale?
L’epitelio corneale è il primo degli strati della cornea: è quello più esterno, a contatto col film lacrimale, indispensabile per la sua integrità (gli altri sono la membrana di Bowmann, lo stroma, la membrana di Descemet e l’endotelio). Una sua alterazione provoca dolore e sensazione di corpo estraneo (è come se ci fosse sabbia negli occhi), che aumenta con l’apertura e la chiusura delle palpebre: si creano delle “rotture” dell’epitelio che lasciano scoperte le terminazioni nervose.
Quali sintomi dà l’epiteliopatia corneale?
In caso di epiteliopatia corneale si ha una visione annebbiata. Una lesione dell’integrità della cornea rende quest’ultima maggiormente vulnerabile alle infezioni.
Quali sono le sue cause?
Le cause delle epiteliopatie sono varie: distrofie corneali, cheratiti (infiammazioni della cornea), congiuntiviti allergiche, alterazioni del film lacrimale, come nel caso della sindrome di Sjogren. Tale condizione colpisce le ghiandole lacrimali per cui si riduce la secrezione lacrimale; l’epitelio corneale non più protetto tende a disidratarsi e degenera (come un terreno che si secca al sole e, di conseguenza, si spacca).
Quando si può verificare?
Tutte le volte che si è in presenza di una scarsa lacrimazione (quindi si ha una diminuzione della protezione dell’epitelio da parte del film lacrimale) si possono verificare più facilmente dei danni, causati ad esempio, da corpi estranei nell’occhio, colpi di vento, impiego di saponi/shampoo non neutri, determinati cosmetici, ecc. Inoltre, ci sono altri soggetti a rischio: i portatori di lenti a contatto, chi va in motorino senza occhiali protettivi, le donne dopo la menopausa (sindrome dell’occhio secco). La terapia può essere basata sulla semplice somministrazione di lacrime artificiali, di antibiotici locali e prodotti ad azione riepitelizzante.
Perché le lenti a contatto possono danneggiare l’occhio?
Un uso improprio delle lenti a contatto può provocare un danno epiteliale: se portate eccessivamente possono causare una condizione di ipossia (riduzione dell’apporto di ossigeno), creando un edema corneale. In caso di alterazione della lacrimazione la lente a contatto può, a volte, causare dei microtraumi sulla cornea , con conseguente maggior rischio di contrarre infezioni (cheratiti).
Che cosa può avvenire all’epitelio della retina?
L’epitelio pigmentato retinico
può essere colpito da molti processi patologici; ad esempio, si può verificare un distacco dell’epitelio stesso (DEP), causato da una diminuzione della permeabilità della membrana di Bruch. Le possibili evoluzioni di tale processo patologico sono: atrofia geografica, distacco del neuroepitelio, rottura dell’epitelio pigmentato o una risoluzione spontanea – senza danni funzionali -, come avviene spesso nei soggetti giovani.
Quando la lesione dell’epitelio retinico è centrale, si ha un rapido peggioramento della vista, mentre quand’è integra la fovea (zona centrale della retina) l’acuità visiva si preserva. Inoltre, nelle persone con miopia elevata l’epitelio pigmentato (che “nutre” lo strato della retina neurosensoriale) è molto assottigliato.
Esiste qualche forma rara?
Si, ad esempio l’epiteliopatia acuta multifocale posteriore a placche di pigmento è una patologia rara bilaterale di cui non si conosce la causa, che non provoca danni visivi permanenti. Colpisce la retina, si presenta tra i 30 e i 50 anni con un calo visivo (inizialmente a un solo occhio ma diventa bilaterale in pochi giorni). È caratterizzata dalla presenza, a livello retinico, di lesioni a placche multiple, di grandi dimensioni e di color crema.
Scheda informativa a cura dell’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus Leggi le condizioni generali di consultazione di questo sito
Pagina pubblicata il 17 gennaio 2008. Ultimo aggiornamento: 17 gennaio 2023.
Ultima revisione scientifica: 17 gennaio2023
Contatta l’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus
Il Numero Verde di consultazione oculistica è attivo dal lunedì al venerdì dalle 10 alle 13. Scrivi nel Forum: un medico oculista ti risponderà gratuitamente.
È un grave processo infettivo che interessa le strutture e cavità interne dell’occhio: può coinvolgere il corpo vitreo, la retina, l’uvea, la sclera ed evolvere fino a diventare panoftalmite (processo infiammatorio diffuso che colpisce tutte le strutture del bulbo oculare). Tale condizione viene considerata un’emergenza oculistica: l’infezione può estendersi rapidamente oltre i confini del bulbo oculare colpendo, in questo modo, anche la cavità orbitaria e il sistema nervoso centrale.
Quali sono le cause?
Possono essere batteri, funghi e virus. Nella maggior parte dei casi l’infezione ha un’origine esterna (esogena): il germe proviene dall’ambiente, colpendo in prima istanza il bordo palpebrale e il film lacrimale che ricopre la congiuntiva palpebrale, bulbare e la cornea. Inoltre l’infezione può essere veicolata da corpi estranei, penetrati nell’occhio in seguito a traumi perforanti o a trattamenti chirurgici intraoculari.
Le endoftalmiti causate da operazioni chirurgiche possono manifestarsi subito dopo l’intervento, spesso in modo acuto, oppure tardivamente. In particolare, l’endoftalmite infettiva post-chirurgica può essere classificata in tre forme differenti:
Forma acuta immediata (o fulminante): si manifesta entro 2-4 giorni dalla procedura chirurgica.
Forma acuta (ritardata): si manifesta dopo 5-7 giorni dall’intervento.
Forma cronica: si presenta non prima di 1 mese dallo stesso.
Il 90% delle endoftalmiti è riconducibile all’estrazione della cataratta, maggiormente per l’alta frequenza con cui viene eseguito tale intervento chirurgico. Gli agenti infettivi maggiormente coinvolti nelle endoftalmiti post-chirurgiche sono i batteri: più del 50% sono causate da cocchi Gram + (Staphilococcus Aureus, Staphilococcus Epidermidis), il 25% da Gram – (Pseudomonas Aeruginosa), le restanti da miceti (candida) e forme polimicrobiche. I virus (herpes zoster, simplex, citomegalovirus), e i protozoi, sembra siano responsabili di endoftalmiti in pazienti immunodepressi.
Meno frequente è l’origine endogena (il germe può provenire dall’interno) per diffusione ematica, ossia attraverso la circolazione sanguigna: le cause possono essere interventi chirurgici sistemici, ascessi, procedure odontoiatriche recenti, iniezioni endovenose, alimentazione per via parenterale, emodialisi e persino trattamenti con farmaci immunosoppressori. In questo caso la causa primaria dell’infezione sono i funghi come la Candida albicans o l’Aspergillus fumigatus.
Quali sono i sintomi e i segni dell’endoftalmite?
I sintomi e i segni dell’endoftalmite possono essere più eclatanti e con evoluzione più rapida, oppure apparire più sfumati, ciò in base agli agenti patogeni coinvolti e alle condizioni di salute del paziente. In generale, il sintomo principale è il dolore oculare, accompagnato da calo del visus. Si può arrivare a un grave danno funzionale dell’occhio, fino al rischio di perdita anatomica dello stesso. All’esame con la lampada a fessura, nella maggior parte dei casi si può riscontrare: gonfiore delle palpebre (edema palpebrale), chemosi (protrusione) ed iperemia della congiuntiva (arrossamento), edema corneale, ipopion, torbidità dell’umore acqueo, fini depositi di pigmento sull’ endotelio corneale, raramente presenza di infiltrati corneali. All’esame del fondo oculare si può evidenziare una marcata infiammazione vitreale e segni di interessamento retinico con presenza di emorragie, vasculite ed aree di retinite.
Come si esegue la diagnosi?
La diagnosi si basa sull’analisi dei fattori di rischio e sull’osservazione dei segni e dei sintomi. Fattori di rischio per l’endoftalmite sono:
diabete mellito;
insufficienza renale;
chemioterapia;
linfomi-leucemie;
pregressa chirurgia oculare;
Per individuare con precisione i segni dell’infezione, invece, lo specialista esamina l’occhio mediante la lampada a fessura e può ricorrere all’ecografia bulbare se sono presenti opacità o particolari addensamenti che non consentono di visualizzare bene il fondo oculare. È importante eseguire esami di laboratorio su prelievi effettuati mediante tamponi congiuntivali o corneali, come in caso di ulcere, per individuare il possibile germe e, mediante antibiogramma, valutare le eventuali resistenze agli antibiotici in modo da impostare una terapia mirata. È possibile anche eseguire un esame colturale degli aspirati dalla camera anteriore e dal vitreo.
Come si può curare?
Con trattamento antibiotico miratoe con un interventochirurgico che rappresenta l’unica terapia davvero efficace e molte volte risulta utile, a scopo diagnostico, anche per isolare il germe responsabile dell’infezione.
Che tipo di intervento chirurgico?
Si esegue l’intervento di vitrectomia. Con questa procedura viene rimosso il corpo vitreo e viene prelevato un certo quantitativo di materiale vitreale, che viene sottoposto a esame colturale e antibiogramma. Inoltre è possibile eseguire l’iniezione nel bulbo oculare (intravitreale) di un antibiotico ad ampio spettro d’azione, in alcuni casi, si rende necessaria l’asportazione del cristallino.
Si deve seguire qualche terapia dopo l’operazione?
Sì. È importante intraprendere una terapia locale con pomate antibiotiche e applicare una protezione oculare secondo le modalità e il periodo di tempo indicato dal chirurgo. Alla terapia locale si associa spesso una terapia sistemica (ossia assunzione di antibiotici). In questo modo si aiuta l’occhio operato a guarire meglio e a prevenire eventuali complicanze. Infatti, non eseguire in maniera corretta e scrupolosa le cure, le medicazioni e i controlli successivi all’operazione può compromettere la buona riuscita dell’intervento stesso.
Si può recuperare la vista?
Il recupero della vista successivo all’intervento dipende dalla gravità dell’infezione e dalle condizioni generali preesistenti dell’occhio, ossia dallo stato della retina, del nervo ottico e della cornea. Eventuali esiti permanenti (possibili lesioni a strutture oculari coinvolte nell’infezione) incideranno negativamente sulla qualità visiva successiva al trattamento.
Scheda informativa a cura dell’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus Leggi le condizioni generali di consultazione di questo sito
Pagina pubblicata il 6 luglio 2011. Ultimo aggiornamento: 25 luglio 2023.
Ultima revisione scientifica: 25 luglio 2023.
Contatta l’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus
Il Numero Verde di consultazione oculistica è attivo dal lunedì al venerdì dalle 10 alle 13. Scrivi nel Forum: un medico oculista ti risponderà gratuitamente.
L’emianopsia è un deficit caratterizzato dalla perdita di metà del campo visivo. Può colpire la sua metà destra o sinistra (emianopsia laterale ossia verticale) oppure la sua metà in alto o in basso (emianopsia altitudinale ossia orizzontale).
Il termine emianopsia deriva dal greco, dove “emi” significa metà, “an” significa senza, “opsia” significa vista. Tale alterazione del campo visivo, comporta per il paziente tutta una serie di problematiche sia a livello visivo che comportamentale, andando ad incidere in maniera negativa sulla sua qualità di vita. In particolare, i soggetti affetti da emianopsia, riferiscono difficoltà nel trovare gli oggetti, nell’identificare gli ostacoli, nel salire le scale, nella guida, nel muoversi in maniera fluida e rapida in ambienti piuttosto affollati. Si possono inoltre riscontrare notevoli difficoltà nella lettura, che appare lenta e discontinua, soprattutto nel caso in cui l’area maculare non sia stata risparmiata dalla lesione.
È importante fare una distinzione tra l’emianopsia permanente e quella temporanea, che può presentarsi, ad esempio, nel corso di un’aura visiva emicranica. In quest’ultimo caso l’alterazione del campo visivo è di breve durata e una volta terminato l’episodio di emicrania, la situazione visiva ritorna alla normalità.
Emianopsia: classificazione
L’emianopsia viene solitamente classificata in base alla distribuzione del deficit del campo visivo.
L’ emianopsia omonima rappresenta la perdita della vista nella stessa metà del campo visivo in entrambi gli occhi. Ad esempio, nel caso di una emianopsia omonima sinistra sia l’occhio destro (con la parte di campo visivo verso la parte del naso) che l’occhio sinistro (con la parte del campo visivo verso la parte della tempia) saranno deficitari. Tale alterazione campimetrica di solito si presenta in caso di lesioni della corteccia cerebrale o delle radiazioni ottiche. In caso di emianopsia omonima destra, ovviamente, il campo interessato sarà il controlaterale.
Nel caso di emianopsia eteronima il deficit campimetrico riguarda metà discordanti tra i due occhi. In particolare si può avere una perdita delle due metà esterne del campo visivo ossia bitemporali oppure di quelle interne ossia binasali.
Infine, esiste anche la possibilità di una quadrantopsia o emianopsia quadrantica, cioè la perdita di un solo quadrante del campo visivo.
Quali sono le cause?
La maggior parte delle cause sono imputabili a una compressione delle vie ottiche: analogamente a quanto avviene quando si schiaccia un tubo dell’acqua, il segnale bioelettrico non passa più se un nervo o un’area cerebrale è compressa (oppure il segnale passa solo in parte).
). Tra le lesioni più frequenti che possono dare origine a emianopsia abbiamo:
quelle di natura vascolare (come ischemie o emorragie, dilatazioni aneurismatiche);
neoplastiche (tumori cerebrali di varia natura);
infiammatorie;
demielinizzanti
traumatiche.
L’approccio terapeutico varia ovviamente in base alla causa riconosciuta: in caso ad esempio di un tumore dell’ipofisi si può procedere ad asportazione chirurgica dello stesso, mentre se c’è un aneurisma si può ricorrere alla neurochirurgia vascolare (intervento di embolizzazione per la chiusura del vaso danneggiato). Dopo l’operazione l’emianopsia potrà scomparire se non si è già verificata la morte delle cellule nervose delle vie ottiche. Inoltre si può verificare un’emianopsia se si è colpiti da ictus con coinvolgimento delle aree corticali deputate alla visione. Tuttavia, dopo opportuna riabilitazione visiva potrebbe essere possibile recuperare parzialmente il campo visivo danneggiato.
Quali sono le lesioni che possono provocare emianopsia?
In base alla localizzazione del danno, le lesioni si possono dividere in:
prechiasmatiche;
chiasmatiche;
retrochiasmatiche.
Le prechiasmatiche interessano il tratto delle vie ottiche compreso tra il bulbo oculare e il chiasma (questo è il punto dove i nervi ottici di entrambi gli occhi si incontrano e incrociano parte delle fibre). Le lesioni chiasmatiche interessano invece direttamente il chiasma (come succede ad esempio in caso di macroadenomi o meningiomi della sella turcica e del corpo dello sfenoide). Le lesione retrochiasmatiche sono infine quelle che interessano le vie nervose comprese tra il chiasma e la corteccia cerebrale.
Come si cura l’emianopsia?
Come accennato in precedenza, la terapia dell’emianopsia mira principalmente a rimuovere le cause del danno, ad esempio asportando una massa tumorale. In alcuni casi, purtroppo, pur intervenendo chirurgicamente in tal senso, il danno risulta irreversibile ed è quindi impossibile “recuperare” la porzione di campo visivo perduta.
L’emianopsia deve quindi essere considerata l’ effetto di un’altra patologia: è spesso il primo esordio di una malattia cerebrale grave (aneurismi, tumori, ictus, ecc.) che potrebbe non dare segni se non dopo la perdita del campo visivo. Naturalmente è indispensabile – quando si ha il solo sospetto di avere dei deficit visivi – recarsi dall’oculista. Oggi la risonanza magnetica e la Tomografia Computerizzata permettono di identificare la causa dell’emianopsia in maniera rapida e precisa.
Scheda informativa a cura dell’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus Leggi le condizioni generali di consultazione di questo sito
Pagina pubblicata il 20 ottobre 2009. Ultimo aggiornamento: 31 luglio 2023.
Ultima revisione scientifica: 31 luglio 2023.
Contatta l’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus
Il Numero Verde di consultazione oculistica è attivo dal lunedì al venerdì dalle 10 alle 13. Scrivi nel Forum: un medico oculista ti risponderà gratuitamente.
L’edema retinico è un accumulo anomalo di liquido all’interno degli strati della retina. Quest’ultima è un sottile tessuto nervoso che riveste la superficie interna dell’occhio. È fotosensibile, cioè in grado di percepire la luce, grazie alla presenza dei fotorecettori, cellule specializzate che trasformano gli stimoli luminosi in segnali nervosi, successivamente trasmessi al cervello attraverso il nervo ottico.
Quale parte di retina può essere coinvolta?
L’edema retinico può interessare potenzialmente qualsiasi area della retina, ma si distingue principalmente in edema maculare ed edema periferico. La differenza nella sede dell’accumulo di liquido può determinare manifestazioni cliniche molto diverse. L’edema maculare interessa la regione centrale della retina, la macula appunto, responsabile della visione fine e dettagliata, indispensabile per attività come leggere, guidare e riconoscere i volti. Si verifica quando i vasi sanguigni della retina diventano più permeabili e lasciano fuoriuscire liquidi e proteine, che si accumulano tra gli strati della macula. La conseguenza più caratteristica è una riduzione della qualità della visione centrale, la cui entità dipende dall’estensione e dalla gravità dell’edema. Le immagini possono apparire inoltre sfocate o distorte. Quando l’edema interessa invece le aree periferiche della retina, può rimanere a lungo asintomatico in quanto non coinvolge le zone deputate alla visione centrale. In alcuni casi possono comparire miodesopsie, comunemente conosciute come “mosche volanti”, oppure fosfeni, ovvero la percezione di lampi o stimoli luminosi nel campo visivo. La presenza di annebbiamento o distorsione della visione, così come la comparsa improvvisa di nuove miodesopsie o fosfeni, non dovrebbe essere trascurata: questi sintomi richiedono una valutazione oculistica per identificarne la causa e stabilire se sia necessario intervenire tempestivamente.
Da cosa è causato l’èdema maculare?
Tra le principali condizioni associate all’edema maculare vi sono: · la retinopatia diabetica;
· le occlusioni venose retiniche;
· alcune forme di infiammazione oculare;
· gli esiti di interventi chirurgici intraoculari come quello per la cataratta (sindrome di Irvine-Gass).
Quando si parla di edema maculare cistoide?
L’edema maculare cistoide è una condizione caratterizzata dall’accumulo di liquido all’interno degli strati della retina nella regione maculare. Questo fenomeno determina la formazione di numerose piccole cavità ripiene di fluido, denominate spazi cistoidi, che alterano la normale architettura retinica. La diagnosi si basa su esami strumentali specifici, in particolare sulla tomografia a coerenza ottica (OCT) e sulla fluorangiografia (FAG), che consentono di identificare e valutare l’estensione dell’accumulo di liquido. L’infiltrazione del fluido sieroso provoca infatti la separazione degli strati retinici, conferendo all’edema il caratteristico aspetto “a cellette” visibile agli esami diagnostici. Nella maggior parte dei casi, l’edema maculare cistoide è subclinico, ovvero non determina sintomi evidenti. Il paziente può non avvertire alcuna riduzione della capacità visiva e non presentare sintomi di infiammazione oculare, quali rossore, dolore o fotofobia. Per questo motivo, la condizione viene spesso individuata solo attraverso un’attenta valutazione specialistica della retina. Nei casi più severi o clinicamente significativi, l’edema può invece provocare riduzione dell’acuità visiva, annebbiamento della vista e metamorfopsie, ossia una distorsione della percezione delle immagini. In queste situazioni, una diagnosi precoce e un adeguato monitoraggio oftalmologico sono fondamentali per preservare la funzione visiva e limitare l’evoluzione del quadro clinico.
Edema maculare in presenza di retinopatia diabetica
L’edema maculare diabetico è una delle complicanze oculari più frequenti del diabete e rappresenta una delle principali cause di riduzione dell’acuità visiva nei pazienti affetti da questa patologia. È causato da un’alterazione della microcircolazione retinica, che determina un aumento della permeabilità dei vasi sanguigni e la conseguente fuoriuscita di liquido nella regione maculare. La rottura della barriera emato-retinica interna e la presenza di microaneurismi determinano infatti la fuoriuscita di liquido dai capillari retinici,
con conseguente accumulo di fluido nella macula e formazione di edema. L’insorgenza dell’edema maculare è strettamente correlata alla durata della malattia diabetica e al grado di controllo metabolico. Il rischio aumenta in presenza di valori elevati di emoglobina glicata (HbA1c), ipertensione arteriosa, iperlipidemia, nefropatia diabetica e abitudine al fumo. Inoltre, la probabilità di sviluppare edema maculare cresce con la progressione della retinopatia diabetica: quanto più quest’ultima è severa, tanto maggiore è il rischio di coinvolgimento maculare. L’edema maculare può manifestarsi sia nei pazienti affetti da diabete mellito di tipo 1 sia in quelli con diabete mellito di tipo 2, sebbene risulti più frequente in quest’ultima forma. Dal punto di vista clinico, può determinare una riduzione dell’acuità visiva, visione offuscata e difficoltà nella percezione dei dettagli, compromettendo in modo significativo la qualità della vita. Dal punto di vista morfologico, l’edema maculare diabetico viene generalmente distinto in forma focale e forma diffusa.
Ø La forma focale è caratterizzata dalla fuoriuscita di liquido da microaneurismi e da altri piccoli vasi retinici alterati. L’ispessimento retinico interessa aree circoscritte della macula ed è frequentemente associato alla presenza di essudati duri, depositi lipidici che si accumulano nella retina in seguito alla persistente perdita di fluidi dai vasi sanguigni.
Ø La forma diffusa, invece, è causata da un’alterazione più estesa della barriera emato-retinica interna. In questo caso l’ispessimento retinico coinvolge aree più ampie della macula, determinando un accumulo di liquido diffuso all’interno dei tessuti retinici e una compromissione visiva spesso più significativa.
La diagnosi si basa principalmente sull’esame del fondo oculare, sulla tomografia a coerenza ottica (OCT), che consente di quantificare l’ispessimento retinico e identificare la presenza di fluido intraretinico, e sulla fluorangiografia, utile per evidenziare le aree di aumentata permeabilità vascolare e i punti di perdita di liquido.
Come si cura l’edema maculare diabetico?
Negli ultimi anni il trattamento dell’edema maculare diabetico si è evoluto notevolmente. Oltre alla fotocoagulazione laser, ancora utilizzata in casi selezionati, la terapia si avvale principalmente di farmaci anti-VEGF e di corticosteroidi intravitreali, che consentono di ridurre l’edema, migliorare la funzione visiva e rallentare la progressione della malattia. La scelta terapeutica dipende dalle caratteristiche dell’edema, dall’estensione del coinvolgimento maculare e dalle condizioni cliniche del paziente. Un controllo ottimale della glicemia, della pressione arteriosa e dei livelli lipidici rimane comunque un elemento fondamentale sia per la prevenzione sia per il trattamento dell’edema maculare diabetico.
Edema maculare nelle occlusioni vascolari retiniche
Le occlusioni vascolari retiniche rappresentano una delle principali cause di riduzione dell
a vista e comprendono sia le occlusioni arteriose sia quelle venose. Queste patologie colpiscono più frequentemente soggetti di età superiore ai 60 anni e sono associate a fattori di rischio sistemici come ipertensione arteriosa, diabete mellito, malattie cardiovascolari, fumo e alterazioni della coagulazione, oltre ad alcuni fattori oculari quali glaucoma e ipermetropia. Una delle conseguenze più importanti delle occlusioni vascolari retiniche è l’edema maculare, ossia l’accumulo di liquido nella macula, la porzione centrale della retina responsabile della visione nitida e dettagliata. L’edema si sviluppa quando l’alterazione della circolazione sanguigna retinica provoca sofferenza dei tessuti, aumento della permeabilità dei capillari e conseguente fuoriuscita di liquidi nello spessore della retina. Nelle occlusioni venose retiniche, il sangue non riesce a defluire correttamente dalla retina a causa dell’ostruzione di una vena. L’aumento della pressione all’interno dei capillari determina emorragie, essudazione e accumulo di liquido retinico. Quando il processo interessa la macula, si sviluppa un edema maculare che rappresenta la principale causa di riduzione visiva in questi pazienti. Nelle occlusioni arteriose, invece, l’interruzione dell’afflusso di sangue provoca una grave riduzione dell’ossigenazione dei tessuti retinici. La macula può andare incontro a edema ischemico e a un rapido deterioramento della funzione visiva. In una piccola percentuale di casi, la presenza di un’arteria cilioretinica accessoria può mantenere un adeguato apporto di sangue alla fovea, consentendo una migliore conservazione della vista. Il trattamento dell’edema maculare secondario alle occlusioni vascolari retiniche varia in base al tipo e alla gravità della patologia. Attualmente le iniezioni intravitreali di farmaci anti-VEGF rappresentano una delle terapie più efficaci per ridurre l’edema e migliorare l’acuità visiva. Nei casi di ischemia retinica associata a neovascolarizzazione può essere indicata la fotocoagulazione laser, che consente di controllare la proliferazione dei nuovi vasi sanguigni e di prevenire ulteriori complicanze.
In conclusione, l’edema maculare costituisce una delle principali complicanze delle occlusioni vascolari retiniche ed è la causa più frequente del deficit visivo associato a queste patologie. La diagnosi precoce e il trattamento tempestivo sono fondamentali per limitare il danno retinico e preservare la funzione visiva.
Edema maculare e sindrome di Irvine-Gass
Tra le condizioni che possono determinare lo sviluppo di edema maculare, un ruolo importante è rivestito dalla sindrome di Irvine-Gass, conosciuta anche come edema maculare cistoide pseudofachico. Si tratta di una complicanza relativamente rara che può insorgere dopo l’intervento di cataratta e che rappresenta una delle principali cause di riduzione visiva nel periodo postoperatorio. La patologia è caratterizzata dall’accumulo di liquido all’interno degli strati della macula. Tale raccolta di fluido provoca un aumento dello spessore maculare e la formazione di spazi cistoidi che compromettono la funzione visiva. Sebbene il meccanismo esatto non sia stato completamente chiarito, l’ipotesi più accreditata attribuisce un ruolo fondamentale all’alterazione della barriera emato-retinica indotta dall’infiammazione postchirurgica. La conseguente maggiore permeabilità dei capillari retinici favorisce la fuoriuscita di liquidi che si accumulano nel tessuto maculare. Un’altra teoria suggerisce il coinvolgimento delle modificazioni del vitreo successive all’intervento, con possibili fenomeni di trazione sulla regione maculare capaci di contribuire allo sviluppo dell’edema. Numerosi fattori possono favorire la comparsa della sindrome di Irvine-Gass. Tra questi vi sono un’infiammazione postoperatoria particolarmente intensa o prolungata, residui di materiale lenticolare lasciati dopo l’intervento, frammenti di cristallino dislocati, problematiche correlate alla lente intraoculare e, più raramente, processi infettivi o reazioni infiammatorie verso i materiali utilizzati durante la chirurgia. Inoltre, condizioni sistemiche e oculari quali diabete, uveiti, traumi oculari e occlusioni vascolari retiniche possono aumentare il rischio di edema maculare. Dal punto di vista clinico, il sintomo più caratteristico è la riduzione dell’acuità visiva, che può manifestarsi con vista annebbiata o diminuzione della nitidezza delle immagini. I pazienti possono riferire anche metamorfopsie, ovvero distorsione delle immagini, difficoltà nella lettura, alterazioni della percezione cromatica,
ridotta sensibilità al contrasto, fotofobia e comparsa di aloni intorno alle sorgenti luminose. In alcuni casi possono essere presenti fastidio oculare, irritazione e lacrimazione eccessiva. La diagnosi si basa su una valutazione oftalmologica completa associata a esami strumentali. L’OCT (tomografia a coerenza ottica) rappresenta attualmente la metodica di riferimento per evidenziare l’ispessimento maculare e la presenza di raccolte fluide intraretiniche. L’angiografia con fluoresceina può documentare l’aumentata permeabilità vascolare caratteristica della malattia e contribuire alla diagnosi differenziale con altre cause di edema maculare. Il trattamento è finalizzato alla riduzione dell’infiammazione e del gonfiore maculare, con l’obiettivo di recuperare la migliore funzione visiva possibile. La terapia si basa principalmente sull’impiego di farmaci antinfiammatori non steroidei (FANS), utilizzati per via topica. Tra questi, l’indometacina ha dimostrato una buona efficacia nel controllo dell’edema. Frequentemente vengono associati corticosteroidi, somministrati localmente, per via orale oppure mediante iniezioni perioculari o intravitreali nei casi più
severi o resistenti. La combinazione di FANS e corticosteroidi consente spesso di controllare in modo più efficace il processo infiammatorio responsabile dell’accumulo di liquido nella macula. Parallelamente, è importante trattare eventuali patologie sistemiche concomitanti, come diabete e ipertensione arteriosa, che possono influenzare negativamente l’evoluzione clinica. Il riconoscimento precoce della condizione e l’avvio tempestivo della terapia sono fondamentali per limitare la compromissione visiva e migliorare la prognosi del paziente.
Edema ritinico periferico
Gli edemi retinici periferici rappresentano una condizione meno frequente rispetto all’edema maculare, ma rivestono comunque un’importante rilevanza clinica in diverse patologie vascolari e infiammatorie della retina. Essi sono caratterizzati dall’accumulo di fluido negli strati retinici al di fuori della regione maculare, conseguente a un’alterazione della barriera emato-retinica e a un aumento della permeabilità dei vasi sanguigni. La presenza di edema determina un ispessimento del tessuto retinico e può associarsi alla deposizione di essudati lipidici, emorragie o fenomeni ischemici. Le cause più comuni comprendono vasculiti retiniche, uveiti intermedie, occlusioni venose periferiche e alcune malattie vascolari primitive della retina. Tra queste, la malattia di Coats rappresenta un esempio classico di edema retinico periferico. Si tratta di una patologia caratterizzata dalla presenza di teleangectasie e dilatazioni aneurismatiche dei vasi retinici periferici, che determinano una progressiva fuoriuscita di siero e lipidi nel tessuto retinico circostante. L’accumulo di materiale essudativo provoca ispessimento della retina e, nei casi più avanzati, può estendersi verso il polo posteriore coinvolgendo la macula e compromettendo l’acuità visiva. Dal punto di vista clinico, come già accennato in precedenza, gli edemi periferici possono rimanere a lungo asintomatici, poiché non interessano inizialmente l’area responsabile della visione centrale. Quando la lesione diventa più estesa, il paziente può riferire comparsa di scotomi periferici, riduzione del campo visivo o, nelle forme avanzate, calo della vista legato all’estensione dell’edema alla regione maculare. La diagnosi si basa sull’esame del fondo oculare, integrato da tecniche di imaging quali la tomografia a coerenza ottica (OCT), l’angiografia con fluoresceina e, in alcuni casi, l’angiografia con verde d’indocianina. Il trattamento dipende dalla patologia sottostante e può comprendere fotocoagulazione laser delle aree vascolari patologiche, crioterapia, farmaci antinfiammatori o terapie intravitreali nei casi in cui vi sia coinvolgimento maculare. Una diagnosi tempestiva e un adeguato monitoraggio consentono di limitare la progressione delle alterazioni retiniche e di preservare la funzione visiva.
Scheda informativa a cura dell’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus Leggi le condizioni generali di consultazione di questo sito
Ultimo aggiornamento: 18 settembre 2026.
Contatta l’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus
Il Numero Verde di consultazione oculistica è attivo dal lunedì al venerdì dalle 10 alle 13. Scrivi nel Forum: un medico oculista ti risponderà gratuitamente.
In medicina con la parola “èdema” si indica il rigonfiamento di un tessuto organico causato da un accumulo di liquido (soprattutto siero sanguigno). Ciò può avvenire sia all’esterno delle cellule che all’esterno dei vasi sanguigni (spazi interstiziali). Quindi l’edema corneale è una condizione patologica in cui si verifica un eccessivo accumulo di liquido nella cornea, in particolare nel suo strato centrale detto “stroma” (tra le cellule che lo compongono, i cheratociti).
Cosa comporta l’edema corneale?
La trasparenza della cornea è dovuta alla sua struttura e al suo contenuto (acquoso). Quest’ultimo è finemente controllato dall’endotelio (strato più interno), un sistema attivo di pompe naturali in grado di regolare la giusta quantità di liquidi e sali presenti all’interno della cornea. Tali processi fisiologici gestiti dall’endotelio, possono però essere alterati in determinate condizioni patologiche, per cui la cornea può imbibirsi eccessivamente di liquidi, con conseguente aumento di spessore e perdita della sua trasparenza. Quest’ ultima evenienza, comporta un’alterazione della visione che va dall’appannamento fino ad un vero e proprio calo del visus. I sintomi principali che si presentano nei pazienti affetti da edema corneale sono i seguenti:
visione offuscata o alterata (si ha l’impressione di vedere attraverso un vetro smerigliato);
fotofobia (fastidio alla luce);
lacrimazione;
arrossamento;
sensazione di corpo estraneo;
La gravità dei disturbi dipende dal grado di edema, cioè da quanto liquido in eccesso è presente nella cornea.
Quali sono le condizioni che portano all’edema corneale?
I fattori principali che portano all’insorgenza di un edema corneale sono: alterazioni a carico dell’epitelio corneale e disfunzioni dell’endotelio.
Nel primo caso, si assiste ad una perdita d’integrità dello strato epiteliale con conseguente accumulo di liquido. Un epitelio sano, garantisce un corretto equilibrio di liquido all’interno della cornea, se, viceversa, la sua struttura risulta alterata (come ad esempio in caso di infiammazioni, infezioni, traumi, ecc.), si assiste ad un rigonfiamento e opacamento della stessa. L’edema epiteliale di solito non è di grossa entità e tende a risolversi nel giro di qualche giorno, può essere maggiore al mattino per poi ridursi nell’arco della giornata. Le cause principali di tale edema possono essere: uso continuo ed improprio delle lenti a contatto (LAC), azione tossica dei conservanti contenuti in vari colliri, trauma chirurgico.
Nel caso di alterazioni dell’endotelio, l’edema corneale può svilupparsi a seguito di: intervento di cataratta particolarmente difficoltoso, traumi oculari, glaucoma acuto, endoteliopatie.
Possiamo paragonare la cornea a un locale in cui ci deve essere il giusto numero di persone (fuor di metafora, la quantità ottimale di acqua e sali). L’endotelio funziona in modo simile a ciò che fa chi regola l’accesso delle persone: quando sono poche le fa entrare nella sala, mentre quando sono troppe le fa uscire. Si ha edema corneale quando il nostro door-selector (endotelio) non riesce più a regolare correttamente il flusso di persone: o perché fuori sono troppe, come nel caso di un glaucoma acuto (elevata pressione all’interno dell’occhio), o quando le capacità di selezione sono ridotte, come nel caso delle endoteliopatie. L’edema può essere diffuso o localizzato.
Com’à fatto l’endotelio?
L’endotelio corneale è costituito da un unico strato di cellule che formano un mosaico (mosaico endoteliale). Tali cellule non hanno la capacità di moltiplicarsi, per cui – quando ne muore una – le cellule attigue aumentano di grandezza e vanno a coprire la zona lasciata libera dalla cellula morta.
A cosa si deve la sua resistenza?
La capacità di “tenuta” dell’endotelio è data dal numero di cellule che lo costituisce. Tale valore è legato all’età (diminuisce col passare degli anni); infatti, i traumi corneali e gli interventi chirurgici possono ridurre il numero di cellule endoteliali. Inoltre, gli ultrasuoni utilizzati per l’intervento di cataratta sono endotelio-lesivi (ad esempio, quando si deve frantumare un cristallino con nucleo molto duro, ossia in presenza di una cataratta in stadio avanzato – per cui è necessaria una quantità maggiore di ultrasuoni – si potrà verificare una diminuzione di cellule endoteliali). È importante, tuttavia, sapere che l’endotelio ha una riserva funzionale e un intervento di cataratta, in generale, non mette in pericolo la sua struttura e la sua funzionalità. Pazienti con pregressi interventi chirurgici o storie di patologie corneali serie, dovranno sottoporsi a uno studio della funzione endoteliale per valutare tutti i rischi di un eventuale nuovo intervento chirurgico. L’esame, definito conta endoteliale, è semplice e privo di rischi per la salute della cornea.
Come si esegue la diagnosi di edema corneale?
Per fare diagnosi di edema corneale occorre rivolgersi all’oculista, il quale attraverso una visita completa potrà verificare lo stato di salute generale dell’occhio ed in particolare della superficie oculare. In presenza di edema della cornea, lo specialista potrà riscontrare: calo del visus, edema unilaterale o bilaterale (evidente all’esame con la lampada a fessura), prevalentemente epiteliale o stromale, pieghe della Descemet, cornea guttata, ecc. La visita deve essere completata con la misurazione della pressione intraoculare (IOP) ed esame del fondo oculare.
Qual è la terapia adatta per l’edema corneale?
Gli obiettivi principali del trattamento dell’edema corneale sono fondamentalmente i seguenti: recupero del visus e risoluzione della sintomatologia e del dolore (se presente). Quando l’edema è provocato da una pressione alta dell’occhio bisogna innanzitutto risolvere tale problematica (mediante farmaci ipotensivi); se la causa è una forte infiammazione occorre impostare apposita terapia farmacologica per risolverla. Una corretta gestione delle LAC sarà invece la cura indicata per le situazioni provocate da un uso improprio/eccessivo delle stesse. La terapia specifica per l’edema corneale consiste, a livello topico, nell’instillazione di colliri, detti iperosmotici, capaci di “richiamare” acqua fuori dalla cornea. Se l’edema è causato da uno scompenso endoteliale, una soluzione efficace può essere far ricorso ad una cheratoplastica (si veda trapianto di cornea).
Scheda informativa a cura dell’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus Leggi le condizioni generali di consultazione di questo sito
Pagina pubblicata il 12 maggio 2009. Ultimo aggiornamento: 31 maggio 2024
Ultima revisione scientifica: 31 maggio 2024.
Contatta l’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus
Il Numero Verde di consultazione oculistica è attivo dal lunedì al venerdì dalle 10 alle 13. Scrivi nel Forum: un medico oculista ti risponderà gratuitamente.
Per distrofie corneali si intende un gruppo eterogeneo di malattie genetiche non infiammatorie che colpiscono la cornea. Possono essere monolaterali o bilaterali (ossia coinvolgere uno oppure entrambi gli occhi).
Quali sono le cause?
Le distrofie della cornea sono causate dalla mutazione di alcuni geni, alcuni dei quali sono stati identificati. La trasmissione può essere autosomica dominante (entrambi gli alleli sono “malati”) oppure recessiva (un solo allele colpito).
Come colpiscono la cornea?
Le distrofie possono colpire la cornea in tutti i suoi strati. Infatti, dal punto di vista clinico, le possiamo classificare in tre gruppi in base alla loro localizzazione. In alcuni casi colpiscono l’epitelio corneale, la sua membrana basale (o strato di Bowman) e lo stroma corneale superficiale (in questi casi si parla di distrofie corneali anteriori) oppure coinvolgono lo stroma corneale (distrofie corneali stromali) o, ancora, la membrana di Descemet e l’endotelio corneale (distrofie corneali posteriori).
Come si presentano?
La loro manifestazione consiste nella formazione di opacità di varia forma in una cornea chiara o opaca. Tali opacizzazioni causano un deficit visivo che varia a seconda della loro entità. Si presentano solitamente tra la prima e la quarta decade di vita.
Cosa causano le opacità corneali?
La presenza delle opacità provoca la perdita della trasparenza corneale. Quindi, a seconda della loro localizzazione e della loro profondità, si possono manifestare delle riduzioni dell’acuità visiva di varia entità.
Come si esegue la diagnosi?
La diagnosi viene effettuata mediante esame oculistico con l’ausilio della lampada a fessura (strumento di osservazione che si avvale di una “lama” di luce), che permette un esame ultrastrutturale della cornea. Per alcune forme sono disponibili dei test genetici.
Si possono curare?
Generalmente non si curano se la forma è lieve (alterazione minima della visione); se, invece, è più grave è trattabile. Le forme, caratterizzate da notevoli opacità che inducono un’alterazione della visione centrale fino alla cecità, possono essere trattate chirurgicamente, con metodi di escissione o ablazione del tessuto corneale attraverso cheratectomia fototerapeutica (PTK) o cheratoplastica lamellare endoteliale profonda (DLEK).
Quali sono i tipi di distrofia?
Le distrofie corneali si possono classificare in base all’aspetto biomicroscopico e istopatologico in:
epiteliali;
della membrana di Bowman;
stromali;
endoteliali.
Quali sono le distrofie epiteliali?
Tra le distrofie epiteliali c’è la Distrofia di Cogan e quella di Meesmann.
La Distrofia di Cogan è la forma clinica più comune, ed è caratterizzata da un’alterazione microcistica a livello della giunzione corneale epiteliale alla membrana basale. La manifestazione clinica della patologia è variabile. Nella maggior parte dei casi è asintomatica; in alcuni casi, dopo la terza decade di vita, si possono verificare erosioni epiteliali ricorrenti che causano dolore, lacrimazione e offuscamento della visione. La terapia si avvale della “cheratectomia fototerapeutica” (PTK con laser ad eccimeri), anche se in alcuni casi può ripresentarsi (recidivare) e necessitare così di un nuovo intervento.
La Distrofia di Meesmann è una condizione piuttosto rara, che si manifesta entro i primi due anni di vita, caratterizzata dalla presenza di vescicole a livello dell’epitelio corneale. Le persone affette possono lamentare fotofobia, lacrimazione e blefarospasmo (chiusura persistente, forzata e involontaria delle palpebre), mentre la visione è solitamente preservata o lievemente ridotta. Il trattamento può essere, in molti casi, basato essenzialmente sull’instillazione frequente di lacrime artificiali, si può eventualmente anche intervenire con la cheratectomia fototerapeutica
Quali sono le distrofie della membrana di Bowman?
Tra queste rientrano la Distrofia di Reis-Bucklers, la Distrofia di Thiel-Behnke e la Distrofia di Schnyder.
La Distrofia di Reis-Bucklers è caratterizzata da un’anomalia della membrana di Bowman. Si presenta fin dai primi anni di vita con episodi dolorosi ricorrenti, dovuti a una erosione epiteliale fino ad interessare la membrana di Bowman. A livello di tale membrana si osservano delle opacità bianco-grigiastre che, col passare del tempo, aumentano di densità, conferendo alla cornea un aspetto “reticolare” (a carta geografica). Il trattamento può essere effettuato mediante cheratectomia con laser a eccimeri oppure cheratoplastica lamellare.
La Distrofia di Thiel-Behnke è un’alterazione a carico dell’epitelio corneale e della membrana di Bowman in cui le opacità assumono un aspetto ad alveare. Rispetto alla distrofia di Reis-Bucklers è più tardiva (fine della prima decade) ed è caratterizzata anch’essa da episodi dolorosi ricorrenti dovuti all’erosione epiteliale. Il deficit visivo è solitamente inferiore rispetto alla distrofia di Reis-Bucklers; pertanto il trattamento non è, il più delle volte, necessario.
La Distrofia di Schnyder coinvolge la membrana di Bowman e gli strati più superficiali dello stroma corneale. L’esordio si può avere alla nascita o nei primi anni di vita. E’ caratterizzata da opacità cristalline subepiteliali nell’ambito di una cornea opaca. Tali cristalli aghiformi sono costituiti da colesterolo e fosfolipidi e si formano per un alterato metabolismo dei lipidi. Il trattamento previsto è quello con cheratectomia con laser ad eccimeri.
Quali sono le distrofie stromali?
Tra le distrofie stromali ci sono la Distrofia corneale Reticolare, la Distrofia di Avellino, la Distrofia Maculare corneale e la Distrofia gelatinosa a goccia.
La Distrofia Corneale Reticolare è caratterizzata da depositi di amiloide (materiale proteico fibrillare insolubile), che fanno assumere alla cornea l’aspetto di un reticolo. Ne esistono diverse varianti. La sintomatologia è caratterizzata da erosioni corneali e da una riduzione della vista. Il trattamento avviene mediante cheratoplastica lamellare o perforante.
La Distrofia di Avellino è caratterizzata da depositi stromali, opacità e lesioni reticolari dello stroma stesso. Di essa ne esistono diverse varianti. In questi casi c’è l’indicazione per la cheratoplastica perforante.
Distrofia Maculare Corneale è caratterizzato da un accumulo di collagene in maniera anomala a livello delle lamelle corneali. Si possono verificare erosioni corneali ricorrenti che causano fotofobia, dolore e riduzione del’acuità visiva. Il trattamento richiede un intervento di cheratoplastica perforante.
La Distrofia Gelatinosa a goccia è caratterizzata da depositi di sostanza amiloide a livello stromale anteriore, che causa la formazione di noduli grigi subepiteliali. Si verifica una riduzione della vista, lacrimazione e fotofobia. La terapia può essere effettuata mediante cheratectomia con laser a eccimeri.
Quali sono le distrofie endoteliali?
Tra le distrofie endoteliali c’è la Distrofia Endoteliale di Fuchs e la Distrofia Posteriore Polimorfa.
La Distrofia Endoteliale di Fuchs è caratterizzata da una notevole riduzione delle cellule endoteliali corneali, con conseguente comparsa di edema corneale. Colpisce prevalentemente le donne in età adulta ad entrambi gli occhi e si può associare a glaucoma. Può essere distinta in tre stadi:
Stadio I: si evidenziano delle protuberanze irregolari sulla membrana di Descemet e, all’esame alla lampada a fessura, si rilevano le cosiddette “gutte” che rappresentano le cellule endoteliali deteriorate. Il visus del paziente non risulta compromesso, per cui in questa prima fase la malattia è spesso asintomatica o con pochi sintomi.
Stadio II: la cornea ha un aspetto a “metallo battuto” e in questa fase si evidenzia un’iniziale riduzione del visus.
Stadio III: la sofferenza avanzata e diffusa dell’endotelio corneale, porta alla comparsa di edema epitelio-stromale, con formazione di bolle che causano dolore e fastidio nel momento in cui si rompono, a causa dell’esposizione delle terminazioni nervose corneali.
A seconda dello stadio della patologia la terapia può essere eseguita con colliri a base di cloruro di sodio, lente a contatto terapeutica (che riduce il dolore proteggendo le terminazioni nervose esposte ed appiattisce le bolle), cheratoplastica perforante, ricoprimento congiuntivale e innesto di membrana amniotica.
La Distrofia Posteriore Polimorfa è una malattia rara ed asintomatica nella quale l’endotelio assume un aspetto simile all’epitelio. I segni sono minimi e consistono in formazioni vescicolari a livello endoteliale. Il trattamento terapeutico, solitamente, non è necessario.
Distrofie corneali secondarie
Oltre alle distrofie corneali su base genetica, esistono anche delle alterazioni corneali causate da malattie sistemiche; in questo caso si parla di distrofie corneali secondarie. Tali forme di solito compromettono il visus in maniera medio-grave e possono essere dovute ad alterazioni del metabolismo dei glicidi, delle proteine e dei lipidi.
Anche l’utilizzo prolungato di diversi farmaci assunti per via sistemica (clorpromazina, indometacina, clorochina, amiodarone), può intervenire nel modificare la trasparenza corneale, con effetti spesso irreversibili anche dopo che viene sospeso il trattamento farmacologico.
Scheda informativa a cura dell’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus Leggi le condizioni generali di consultazione di questo sito
Pagina pubblicata il 8 luglio 2010. Ultimo aggiornamento: 29 settembre 2022.
Ultima revisione scientifica: 29 settembre 2022.
Contatta l’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus
Il Numero Verde di consultazione oculistica è attivo dal lunedì al venerdì dalle 10 alle 13. Scrivi nel Forum: un medico oculista ti risponderà gratuitamente.
La coroideremia (CHM) è una rara distrofia corioretinica ereditaria a carattere progressivo che interessa entrambi gli occhi. La patologia è caratterizzata dalla degenerazione graduale della coroide, dell’epitelio pigmentato retinico (EPR) e dei fotorecettori, strutture essenziali per il mantenimento della funzione visiva.Le alterazioni iniziano generalmente nella retina periferica, dove compaiono aree circoscritte di atrofia. Con il passare del tempo, tali lesioni aumentano di estensione, tendono a fondersi tra loro e avanzano progressivamente verso la regione centrale della retina, coinvolgendo in modo sempre più diffuso il tessuto retinico. La perdita dell’epitelio pigmentato retinico rende progressivamente più evidenti i vasi della coroide durante l’esame del fondo oculare, rappresentando un caratteristico reperto clinico della malattia.Dal punto di vista funzionale, uno dei primi sintomi è la riduzione della visione periferica, che determina un progressivo restringimento del campo visivo fino a configurare, negli stadi avanzati, una visione tubulare. Al contrario, la macula e la visione centrale rimangono generalmente conservate per molti anni e vengono coinvolte solo nelle fasi più avanzate della malattia. Questa caratteristica consente ai pazienti di mantenere a lungo una buona acuità visiva centrale, nonostante la marcata compromissione della visione periferica, e rappresenta un elemento distintivo utile ai fini della diagnosi clinico-strumentale.
Chi colpisce?
La coroideremiaè una malattia ereditaria con trasmissionerecessiva legata al cromosoma X, una modalità di ereditarietà che determina una netta prevalenza della patologia nel sesso maschile. Le donne eterozigoti sono generalmente portatrici sane oppure manifestano segni clinici lievi, spesso limitati ad alterazioni retiniche subcliniche, ma rivestono un ruolo fondamentale nella trasmissione della malattia.In particolare, una donna portatrice presenta, a ogni gravidanza, una probabilità del 50% di trasmettere la variante patogenetica ai figli maschi, che saranno affetti dalla malattia, e una probabilità del 50% di trasmetterla alle figlie femmine, che diventeranno a loro volta portatrici.La coroideremia è una patologia rara, con una prevalenza stimata compresa tra 1 caso ogni 50.000e 1 caso ogni 100.000 individui.I primi segni clinici compaiono generalmente durante l’infanzia o l’adolescenza, più frequentemente tra la prima e la seconda decade di vita, un aggravamento importante dei dei sintomi, invece, tende a manifestarsi solo nelle fasi più avanzate della malattia, spesso durante l’età adulta.
Eziologia
La coroideremia è causata da varianti patogenetiche del gene CHM, localizzato sul cromosoma X (Xq21.2), che codifica per la Rab Escort Protein-1 (REP-1). Questa proteina svolge un ruolo essenziale nel processo di prenilazione delle proteine della famiglia delle RabGTPasi, fondamentale per il corretto traffico vescicolare intracellulare.La perdita della funzione di REP-1 determina un difetto di prenilazione delle proteine Rab, compromettendo i meccanismi di trasporto intracellulare e l’omeostasi cellulare. Tale alterazione induce una progressiva disfunzione delle cellule dell’epitelio pigmentato retinico (EPR), della coroide e dei fotorecettori, favorendo l’attivazione di processi di morte cellulare e la conseguente degenerazione dei tessuti retinici. Il risultato è una progressiva perdita della funzione visiva, caratteristica della coroideremia.
QUALI SONO I SINTOMI DELLA COROIDEREMIA?
Nelle fasi iniziali della coroideremia, i primi disturbi visivi riguardano principalmente la capacità di vedere in condizioni di scarsa illuminazione, ad esempio durante la sera o in ambienti poco illuminati. Questo sintomo, noto come cecità notturna o nictalopia, è spesso una delle manifestazioni iniziali della malattia ed è dovuto al progressivo coinvolgimento dei fotorecettori responsabili della visione in condizioni di bassa luminosità.Con la progressione della patologia si verifica una graduale perdita della visione periferica, associata alla comparsa di scotomi periferici, ovvero aree in cui la percezione visiva risulta ridotta o assente. La progressiva restrizione del campo visivo può portare alla cosiddetta visione tubulare, in cui il paziente percepisce l’ambiente circostante come se lo osservasse attraverso un piccolo foro o un tubo.Nelle fasi più avanzate possono comparire anche altri disturbi, tra cui una riduzione della nitidezza della visione centrale, alterazioni della percezione dei colori, in particolare nelle tonalità blu-giallo, e una maggiore frequenza di sviluppo di cataratta precoce,caratterizzata dall’opacizzazione del cristallino.Negli stadi avanzati della malattia, il progressivo coinvolgimento della retina può determinare una significativa compromissione della funzione visiva, fino a una condizione di grave ipovisione. In alcuni casi può verificarsi una perdita visiva molto severa, sebbene il grado di compromissione vari considerevolmente tra i diversi pazienti.
SEGNI OFTALMOSCOPICI DELLA COROIDEREMIA
All’esame del fondo oculare, nelle fasi iniziali della coroideremiasi osservano generalmente alterazioni dell’epitelio pigmentato retinico (EPR) localizzate nella regione medio-periferica della retina. Questi primi cambiamenti possono ricordare quelli osservati in altre distrofie retiniche, come la retinite pigmentosa, ma presentano caratteristiche evolutive proprie della coroideremia.Con il progredire della malattia compaiono aree sempre più estese di atrofia corioretinica, cioè perdita progressiva delle cellule dell’EPR, dei fotorecettori e dei tessuti di supporto della retina. Le zone atrofiche tendono gradualmente ad ampliarsi dalla periferia verso la regione centrale, mentre la macula rimane generalmente preservata fino agli stadi più avanzati.Nelle fasi evolutive possono essere evidenti ulteriori caratteristiche, tra cui:assottigliamento dei vasi retinici, dovuto alla progressiva perdita del tessuto retinico; atrofia del nervo ottico negli stadi più avanzati;maggiore visibilità dei vasi sanguigni della coroide, determinata dalla perdita dell’epitelio pigmentato retinico e della coriocapillare, lo strato vascolare più interno della coroide.Nelle donne portatrici della variante genetica, il quadro del fondo oculare è generalmente normale oppure può mostrare alterazioni lievi, spesso caratterizzate da piccole aree di atrofia periferica dell’EPR. Nella maggior parte dei casi, infatti, l’acuità visiva, il campo visivo e l’elettroretinogramma (ERG) risultano conservati o presentano modificazioni minime. Tuttavia, alcune portatrici possono manifestare segni retinici più evidenti a causa del fenomeno di inattivazione casuale del cromosoma X.
COME SI DIAGNOSTICA LA COROIDEREMIA?
Per la diagnosi della coroideremia è indispensabile una visita oculistica specialistica approfondita, integrata da specifici esami strumentali che consentono sia di confermare la presenza della malattia sia di monitorarne la progressione nel tempo.Tra gli accertamenti più importanti vi è la Tomografia a Coerenza Ottica (OCT), che permette di studiare in modo dettagliato gli strati della retina. Nella coroideremia la regione maculare, responsabile della visione centrale e dei dettagli fini, può mantenere a lungo una struttura pressoché conservata, talvolta fino alle fasi più avanzate della malattia. Al contrario, nelle aree periferiche della retina l’esame evidenzia progressivamente alterazioni dei fotorecettori e dell’epitelio pigmentato retinico.Un ruolo fondamentale è svolto anche dal campo visivo computerizzato, utile per valutare l’estensione del danno funzionale e seguire l’evoluzione della patologia. L’elettroretinogramma (ERG) consente di misurare la risposta elettrica della retina agli stimoli luminosi. Nei soggetti affetti da coroideremia i valori risultano tipicamente ridotti rispetto alla norma: il deficit interessa inizialmente la componente scotopica, legata alla visione in condizioni di scarsa illuminazione, per poi coinvolgere nelle fasi più avanzate anche la componente fotopica, responsabile della visione diurna.Tra gli esami angiografici, la fluorangiografia (FAG) e l’angiografia con verde d’indocianina (ICGA) permettono di analizzare la circolazione retinica e coroideale mediante l’impiego di mezzi di contrasto. Questi esami possono evidenziare aree di atrofia dell’epitelio pigmentato retinico e una riduzione del riempimento vascolare nelle zone colpite. La regione foveale, che corrisponde alla parte centrale della macula, rimane generalmente conservata e presenta un aspetto ipofluorescente.L’osservazione del fondo oculare rappresenta inoltre un elemento diagnostico caratteristico. Nelle fasi iniziali si possono rilevare modeste alterazioni pigmentarie dovute alla progressiva perdita di pigmento dell’epitelio retinico. Con il passare del tempo compaiono ampie zone di atrofia della retina, dell’epitelio pigmentato e della coroide, che originano dalla periferia e tendono ad estendersi gradualmente verso le regioni centrali. Nonostante l’avanzamento della degenerazione, la macula viene generalmente interessata solo negli stadi più tardivi della malattia.Per il monitoraggio nel tempo può essere utile associare una retinografiawide-field,che consente di documentare fotograficamente le alterazioni periferiche e di confrontarne l’evoluzione nei controlli successivi.Nel complesso, la combinazione di visita clinica ed esami strumentali consente di definire con precisione l’estensione della malattia, valutarne la progressione e programmare un adeguato percorso di follow-up specialistico.
Esiste una terapia?
Attualmente non esiste una terapia approvata in grado di arrestare o guarire definitivamente la coroideremia. La gestione della malattia si basa principalmente sul monitoraggio periodico da parte dello specialista e sulla consulenza genetica, utile per confermare la diagnosi e valutare il rischio di trasmissione all’interno della famiglia.La coroideremia è causata da mutazioni del gene CHM, responsabile della produzione della proteina REP1 (Rab Escort Protein 1). Sono state identificate numerose varianti genetiche associate alla malattia, capaci di determinare una riduzione o una completa assenza di questa proteina, fondamentale per il corretto funzionamento delle cellule della retina e della coroide.Negli ultimi anni la ricerca si è concentrata soprattutto sulla terapia genica, attualmente considerata l’approccio più promettente. L’obiettivo è introdurre nelle cellule retiniche una copia funzionante del gene CHM mediante l’utilizzo di vettori virali adeno-associati(AAV), in modo da ripristinare la produzione della proteina REP1 e rallentare il processo degenerativo. I primi risultati clinici significativi sono stati pubblicati nel 2014 nell’ambito di uno studio condotto presso l’Università di Oxford. In questa sperimentazione, una copia funzionante del gene CHM è stata trasferita nelle cellule dell’epitelio pigmentato retinico e nei fotorecettori attraverso un vettore virale AAV2. I pazienti trattati hanno mostrato una sostanziale stabilizzazione della funzione visiva e, in alcuni casi, un lieve miglioramento dell’acuità visiva e della sensibilità retinica.Successivamente sono stati avviati ulteriori studi clinici in Europa e Nord America, che hanno confermato la fattibilità e la sicurezza dell’approccio. Sebbene i risultati ottenuti siano incoraggianti, sono necessari ulteriori studi per definire con precisione l’efficacia a lungo termine del trattamento e il suo possibile impiego nella pratica clinica.Oltre alla terapia genica, sono in fase di valutazione altre strategie terapeutiche mirate a preservare la funzionalità dei fotorecettori e a rallentare la progressione della degenerazione retinica. Tuttavia, nessuna di queste ha ancora raggiunto un livello di evidenza tale da essere considerata una cura consolidata.In conclusione, non esiste ancora una terapia approvata per la coroideremia, ma i progressi ottenuti nel campo della terapia genica rappresentano una prospettiva concreta e promettente per il futuro, con l’obiettivo di preservare la funzione visiva e migliorare la qualità di vita dei pazienti affetti da questa rara malattia ereditaria.
Scheda informativa a cura dell’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus Leggi le condizioni generali di consultazione di questo sito
Ultima revisione scientifica: 24 luglio 2026.
Contatta l’Agenzia internazionale per la prevenzione della cecità-IAPB Italia onlus
Il Numero Verde di consultazione oculistica è attivo dal lunedì al venerdì dalle 10 alle 13. Scrivi nel Forum: un medico oculista ti risponderà gratuitamente.


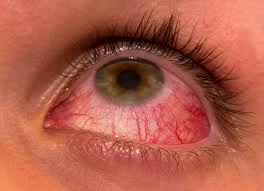
 L’epitelio corneale è il primo degli strati della
 Le cause delle epiteliopatie sono varie: distrofie corneali, cheratiti (infiammazioni della cornea), congiuntiviti allergiche, alterazioni del film lacrimale, come nel caso della sindrome di Sjogren. Tale condizione colpisce le ghiandole lacrimali per cui si riduce la secrezione lacrimale; l’epitelio corneale non più protetto tende a disidratarsi e degenera (come un terreno che si secca al sole e, di conseguenza, si spacca).
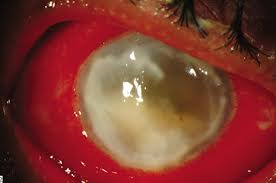


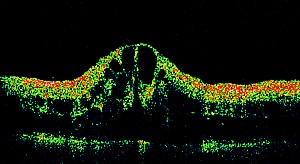
 Per distrofie corneali si intende un gruppo eterogeneo di malattie genetiche non infiammatorie che colpiscono la
 Le distrofie possono colpire la cornea in tutti i suoi strati. Infatti, dal punto di vista clinico, le possiamo classificare in tre gruppi in base alla loro localizzazione. In alcuni casi colpiscono l’epitelio corneale, la sua membrana basale (o strato di Bowman) e lo stroma corneale superficiale (in questi casi si parla di distrofie corneali anteriori) oppure coinvolgono lo stroma corneale (distrofie corneali stromali) o, ancora, la membrana di Descemet e l’endotelio corneale (distrofie corneali posteriori).

